 网硕互联帮助中心
2018 年那套 LIMS(实验室信息管理系统,Laboratory Information Management System)选型,我把 URS(用户需求说明,User Requirements Specification)发给三家供应商,回标价格差了将近三倍。采购拿着三份标书回头问我一句:三家报的不是一个东西吗?
我给价格最低那家打电话,问为什么这么低。他说:你们写「界面友好、操作简便」,我们就按标准功能估的。
那一问我才明白,问题不在供应商,在我那份 URS——写满了形容词,没有一条能判对错。
法规要的是「可追溯的需求」,不是一段描述
GMP(药品生产质量管理规范)附录《确认与验证》(2015 年发布,2015-12-01 施行)把设计确认的起点指向用户需求:设计要逐项对照需求做确认。
附录《计算机化系统》(2015 年发布,2015-12-01 施行)要求系统需求在生命周期内保持可追溯。
EU GMP Annex 11(欧盟 GMP 附录 11,2011-06-30 生效)第 4 章 Validation 里有一条专门讲用户需求说明,要求它描述系统必须具备的功能,并保持可追溯。
要存电子记录、要用电子签名,就得把 21 CFR Part 11(1997-08-20 生效)的要求拆成条目写进 URS,不能只写一句「符合 Part 11」。
GAMP 5 第二版(ISPE,2022 年发布)把需求规格放在「能追溯到设计、能对应到测试」的位置上。
四份文件说的是同一件事:需求不是写给供应商看的说明,是后面每份文件都要回头对的那条线。
三种写法,错在同一个地方
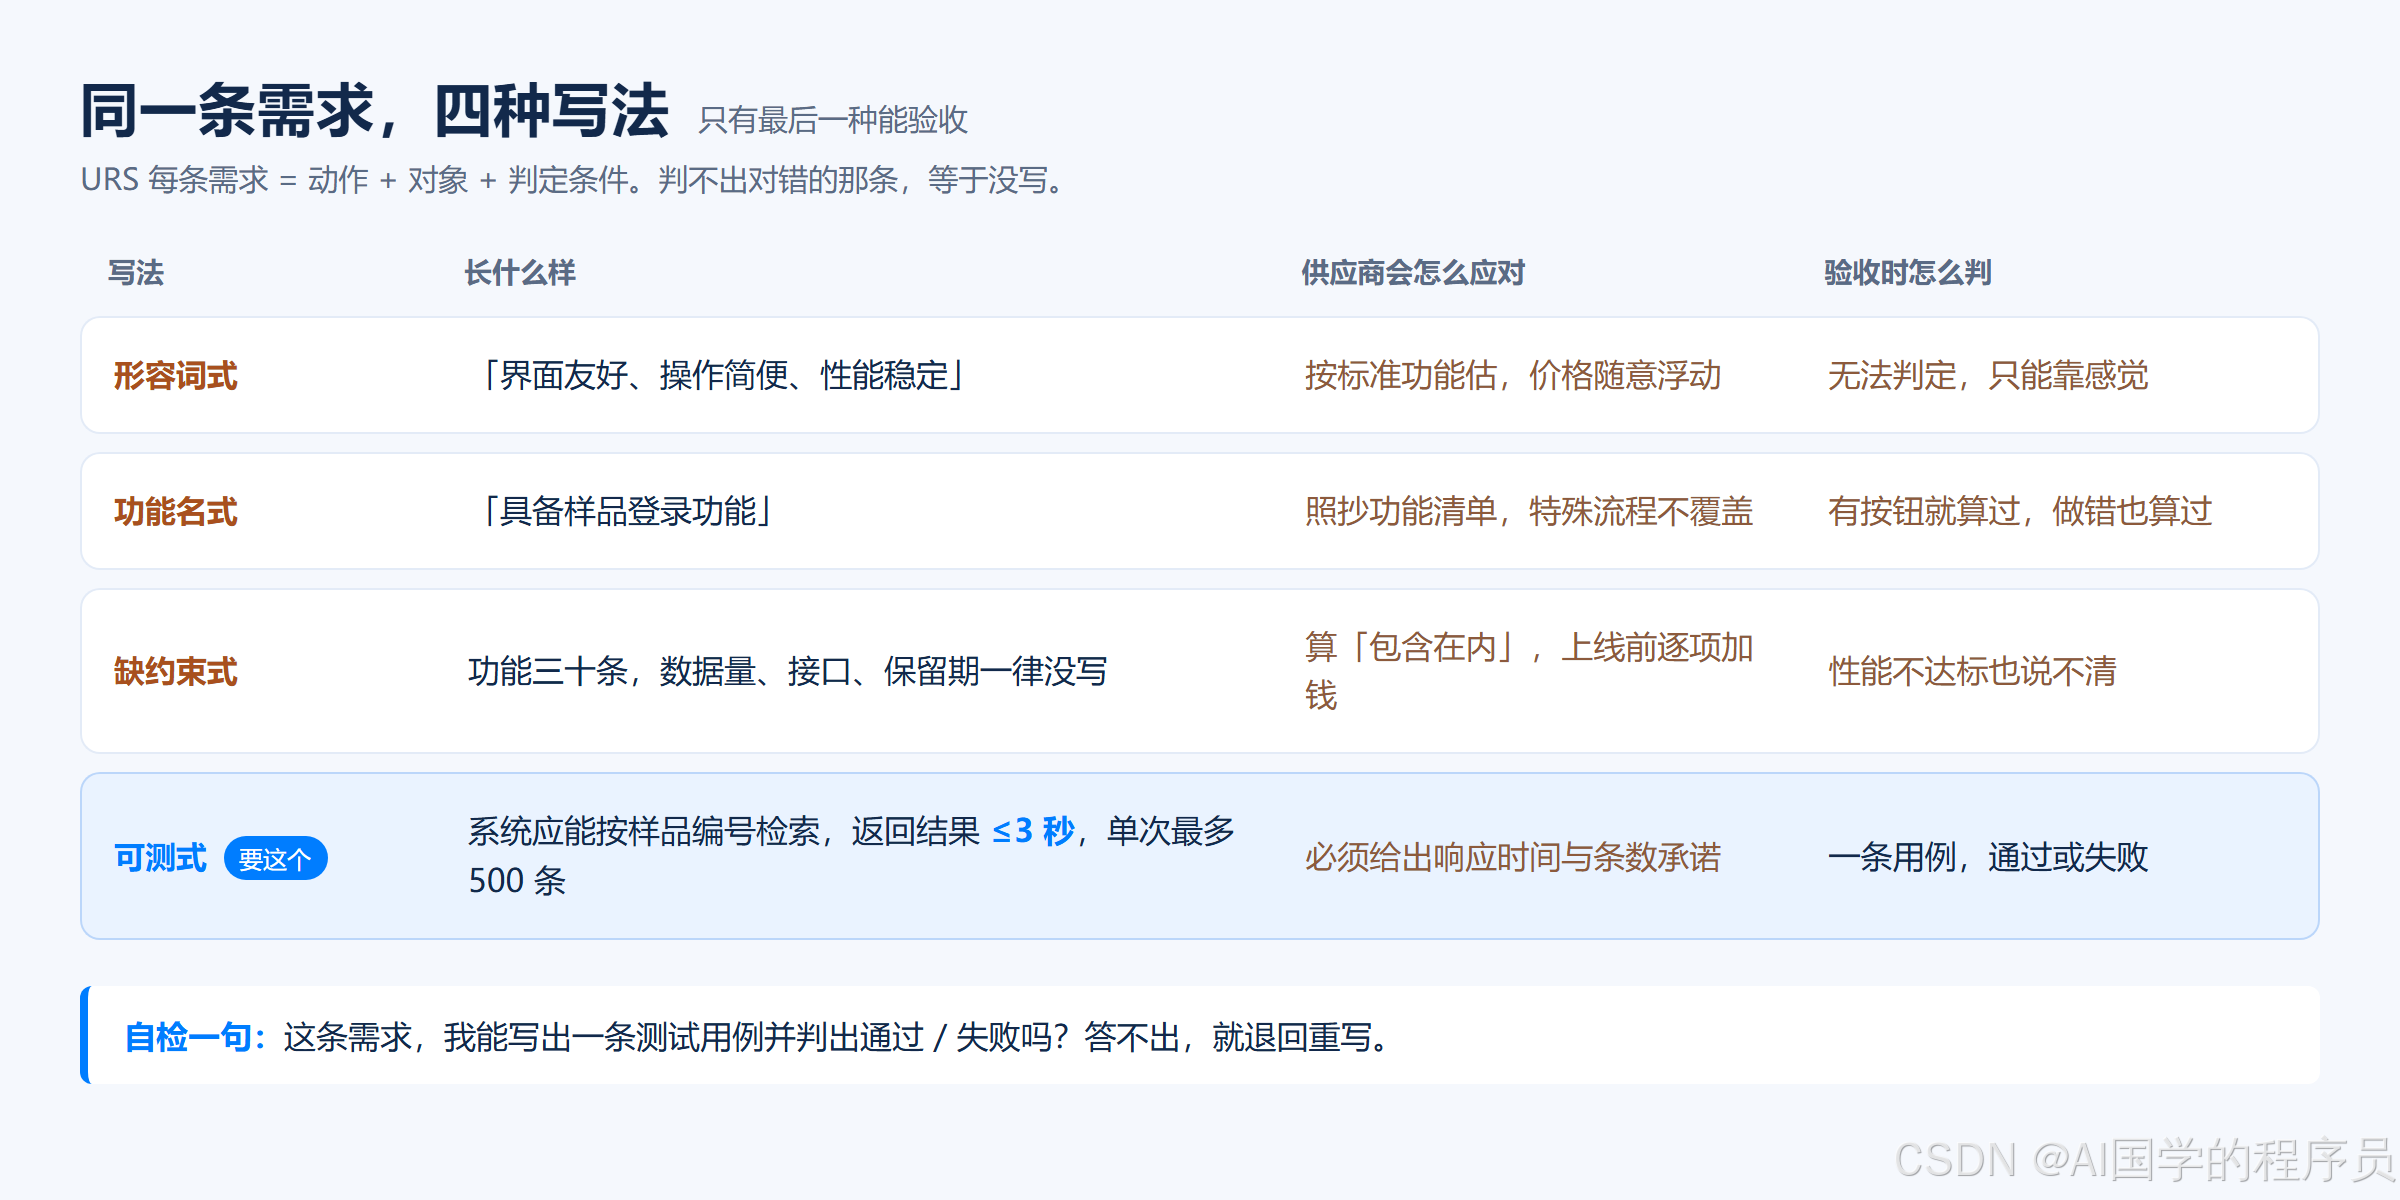
第一种,形容词堆砌。
「界面友好」「操作简便」「性能稳定」「符合法规要求」。这类话供应商照抄回你的标书,看着一字不差,其实什么都没承诺。
第二种,拿供应商的功能清单倒填。
先把三家演示看完,再把他们的功能列表改成「我方需求」。这样写出来的一定做得出来,问题是:你家流程里那些特殊的地方,一条都没进去。
第三种,只写功能,不写约束。
功能写了三十条,数据量、并发人数、接口协议、审计追踪留几年、报表格式,一句没有。供应商按功能估,这些全算「包含在内」,上线前逐项加钱。
三种错法一个根子:把 URS 当成「向供应商提要求」,没当成「自己验收时的判据」。
换个写法:每条需求都要能设计出一个测试
这套活儿叫计算机化系统验证(CSV,Computerized System Validation)。URS 是它的第一份输入文件,写歪一个字,后面 IQ(安装确认)、OQ(运行确认)、PQ(性能确认)全跟着歪。
第一步,先列流程,不列功能。
把「谁在什么岗位、拿什么数据、做完这一步交给谁」写成流程清单,一条流程一行,注明产出什么记录。
为什么:漏功能最常见的形态不是忘了写,是压根不知道有这个环节。
第二步,每条需求用同一个句式写。
「系统应能〈动作〉〈对象〉,〈判定条件〉」。判定条件必须是能查的:字段长度、时间范围、必填项、允许的角色、响应秒数。
为什么:判定条件就是验收时的判据。写不出判定条件,说明这条需求还没想清。
第三步,给每条需求编号和优先级。
编号取「URS-模块-序号」,优先级分三档:必须、应该、可以。
为什么:供应商按「必须」估,另两档留作谈价空间;没有优先级,砍需求时只能凭感觉砍。
第四步,把非功能约束单列一节。
数据量、并发用户数、接口清单(含协议与频率)、权限角色、审计追踪范围与保留期、备份与恢复、报表输出格式(含打印模板)。七类各写一段。
为什么:这七类是价格里最容易变成「另外计费」的部分,也是检查时最容易被追问的部分。
第五步,写完做一次可测性自检。
逐条问:这条需求,我能设计出一个测试用例吗?能判通过或失败吗?答不出就退回重写。
为什么:URS 写不清,测试用例一定写得糊;用例糊,OQ 就变成走过场。
交付件:URS 骨架 + 可测性自检 10 问
表一是骨架,一节一页,填完就是一份能发标的 URS。第三列是被供应商顶回来过的写法。
| 1 目的与范围 | 本文件适用于 XX 系统,覆盖 A/B/C 三个流程,不含 D | 只写系统名 |
| 2 流程与角色 | 共 N 条流程,每条注明发起岗位、审批岗位、产出记录 | 写成部门列表 |
| 3 功能需求 | 按 URS-模块-序号编号,句式统一,每条带判定条件 | 只写功能名 |
| 4 非功能约束 | 数据量、并发、接口、权限、审计追踪、备份、报表七类各一段 | 整节缺失 |
| 5 数据与记录 | 产生哪些记录、保存几年、以什么形式保存、谁可修改 | 只写「符合法规」 |
| 6 接口清单 | 每个接口写方向、协议、频率、失败处理 | 只写「可与 XX 对接」 |
| 7 假设与边界 | 本期不做的事、依赖甲方先提供的东西 | 不写,后期扯皮 |
表二这 10 问,任一条答不上,这条需求就还不能发出去。
检查官会怎么问
「这条需求怎么验收的?」
答:报需求编号,翻需求追溯矩阵(RTM,Requirements Traceability Matrix)指到对应用例,说出判定条件。答「按供应商的验收方案做的」,等于承认 URS 没起作用。
「URS 是你们写的,还是供应商写的?」
答:翻版本记录,起草人是甲方业务与 IT,批准人是 QA,供应商只提意见。供应商代写、甲方只签字的 URS,检查时基本站不住。
「上线后加的这个功能,在 URS 里吗?」
答:走变更控制评估后升版 URS,同步升 RTM 与测试用例,版本号写进变更单。答「口头提的,供应商直接做了」,这一条就落成缺陷。
一句总结
URS 的第一读者不是供应商,是验收那天拿着用例回头对的人。
下一篇:第 12 篇《需求追溯矩阵 RTM:为什么检查官必看这张表》——一张表证明每条需求都被测过,缺行就是缺证。
法规依据
关于我
在实验室一线待了 13 年(9 年制药 + 4 年第三方检测),做的一直是实验室信息化。做过某商业 LIMS 产品的甲方 PM——一期、二期两轮上线都由我主导(招标到 3Q 验证到验收全流程);也在那套系统上自己做过二次开发——把纸质的账号申请流程搬到线上跑;在那之前还有 6 年多 CS 架构 LIMS 的使用与运维经验(其中一段经远程桌面接入)。现在专做实验室里那些重复劳动:报表自动生成、仪器数据对接、合规文档批量处理。
本科物理化学、硕士计算机化学,既听得懂 QA 说的变更控制,也看得懂仪器导出的原始数据长什么样。SOP、偏差、OOS、样本流转这些词,不用你解释。
现在主要做这几类:
– 检验报告与台账批量生成:模板不动,数据自动填,格式一步不错
– 仪器数据对接:色谱、光谱、酶标仪导出的原始文件,解析、清洗、入库、转成报表
– 合规文档自动化:SOP、验证方案、批记录这类重复文档的批量生成与核对
– 数据完整性核查:按 ALCOA+ 逐条核对原始数据与记录是否对得上
手里有这类活儿卡着,或者只是想问问能不能自动化,都欢迎评论区聊,先把问题说清楚再谈怎么做。


评论前必须登录!
注册