 网硕互联帮助中心
/* MD / 富文本中的 .toc(含博客园搬家等嵌套结构);.toc-box 在侧栏,不受影响 */
#content_views .toc,
/* 编辑器常在目录前后插入空 p(:empty 仍占 20px),一并去掉避免顶空隙 */
#content_views.markdown_views > p:empty:has(+ .toc),
#content_views.markdown_views > .toc + p:empty,
/* 富文本旧版目录标记 */
#content_views.htmledit_views #main-toc,
#content_views.htmledit_views #hr-toc,
#content_views.htmledit_views p[id*=\”-toc\”] {
display: none !important;
}
/* 目录去掉后,紧跟的首个标题不再多出一块上边距 */
#content_views.markdown_views > .toc + h1,
#content_views.markdown_views > .toc + h2,
#content_views.markdown_views > .toc + h3,
#content_views.markdown_views > .toc + h4,
#content_views.markdown_views > .toc + p:empty + h1,
#content_views.markdown_views > .toc + p:empty + h2,
#content_views.markdown_views > .toc + p:empty + h3,
#content_views.markdown_views > .toc + p:empty + h4 {
margin-top: 0 !important;
}
在蛋白功能研究里,有两个词最容易被混着用:共定位和互作。做实验的人常常先拍一张双色或三色免疫荧光图,看到Merge通道里出现黄色,就顺手写下"二者存在相互作用"。这一步推理,其实跳过了最关键的一段距离。共定位回答的是"两个蛋白是否出现在同一片区域",互作回答的是"两个蛋白是否在分子层面发生了物理接触"。两个问题的答案经常一致,但从来不是同一个问题。
要看清区别,最直观的办法是并排看两组实验结果:一组是常规的免疫荧光共定位图,一组是邻位连接分析(Proximity Ligation Assay,PLA)的互作图。前者给出的是亚细胞区室层面的空间重叠,后者给出的是可以直接计数的分子互作事件。下面就以这两种结果图为线索,把两种技术的原理、证据强度和解读边界依次讲清楚。
一、共定位与互作:差在"分辨率"和"证据层级"
共定位,指两个或多个蛋白的荧光信号在空间上重合。受光学衍射极限限制,普通荧光显微镜的分辨率大约在200纳米量级,所以共定位判断的最小单位是"一个像素所代表的亚细胞区域",而不是单个分子。两个蛋白只要都分布在同一个细胞器、同一片膜结构或同一类囊泡上,就很容易被判为共定位,哪怕它们各自属于不同的蛋白复合物,彼此从未接触。
互作,指两个蛋白在物理上直接结合,或通过第三个分子形成稳定的复合物,其空间尺度通常在几纳米到数十纳米之间。要证明互作,检测手段必须对分子尺度的"距离"敏感,而不只是对区室尺度的"位置"敏感。这正是共定位和互作最本质的分野。
用一句话概括两者的证据强度:共定位是互作的必要不充分条件。真正互作的两个蛋白,往往能被观察到共定位;但被观察到共定位的两个蛋白,未必互作。把"必要条件"当成"充分证据",是这类研究里最常见的逻辑漏洞。
二、免疫荧光共定位:它证明了什么,又留下了什么空白
(一)一张典型的三色共定位图
以线粒体相关内质网膜(MAM)上的钙信号传递研究为例。内质网上的IP3R1、线粒体外膜上的VDAC1,以及被认为把两者"搭桥"连接的分子伴侣GRP75,被看作一条从内质网向线粒体输送钙的通道。研究者用三色免疫荧光分别标记这三种蛋白,再把任意两种放在一起做通道叠加,就得到了典型的三行共定位结果。
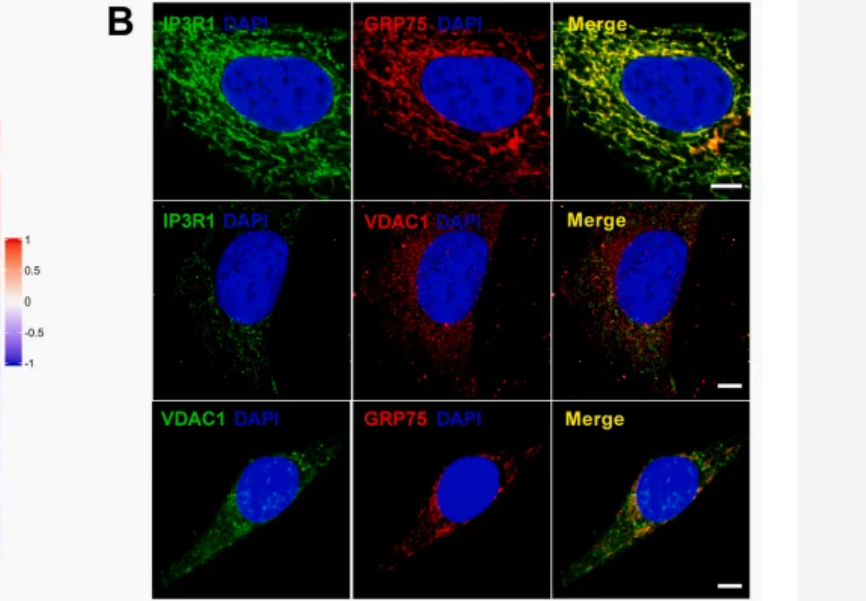
图1 免疫荧光共定位示例:IP3R1、GRP75、VDAC1 两两标记(绿/红),Merge 通道中的黄色区域代表两通道信号重叠
这类图的信息在哪里?以第一行为例,绿色通道显示IP3R1在细胞质中呈网状分布,红色通道显示GRP75呈点状分布,Merge通道里出现了明显的黄色。这说明在光学分辨率允许的范围内,IP3R1与GRP75的信号落在同一片亚细胞区域,与"二者参与同一结构"的预期是吻合的。
(二)共定位图像的解读边界
(1)黄色代表信号重叠,不代表分子接触。两通道在一个像素内各占一部分面积,叠加后就会显出黄色,这既可能来自两个蛋白结合在同一复合物上,也可能来自两个互不相干的分子在同一片拥挤的空间里"擦肩而过"。
(2)共定位的"共"是区域级的。只要两个蛋白都富集在线粒体外膜附近,即使一个在膜外侧、一个在膜内侧,也可能表现为共定位。
(3)信号强度受抗体效价、曝光参数和图像处理影响。同一组样本,换一个抗体浓度或调一次增益,重叠比例就可能明显改变,因此共定位比例更适合做定性或半定量比较,而不是精确的互作定量。
换句话说,免疫荧光共定位擅长回答"这两个蛋白是否共享同一个空间舞台",但对"它们是否在同一时刻握手"这个问题,它是无能为力的。要回答后一个问题,需要换一种能把"距离"直接翻译成"信号"的技术。
三、PLA邻位连接:把"分子距离"翻译成"信号点"
(一)原理:40纳米之内的连接反应
邻位连接分析(PLA)的核心思路,是在抗体上挂一对DNA寡核苷酸探针。实验先用两种一抗分别识别目标蛋白A和目标蛋白B,再加入带寡核苷酸标记的二抗。如果A与B的空间距离小于约40纳米,两条寡核苷酸就能在连接酶作用下被连接成一个环状模板,随后DNA聚合酶以它为模板进行滚环扩增,产生一长串重复序列。最后用荧光标记的互补探针杂交,在荧光显微镜下形成一个直径约200纳米的亮斑。
这里的关键在于:荧光信号的产生,需要两条寡核苷酸在空间上足够靠近并被酶连接。也就是说,信号本身就是对"分子级邻近"的一次判定。每一个亮斑,对应一次真实的分子互作事件。这一点,是它和普通免疫荧光最根本的区别。
(二)结果图怎么看
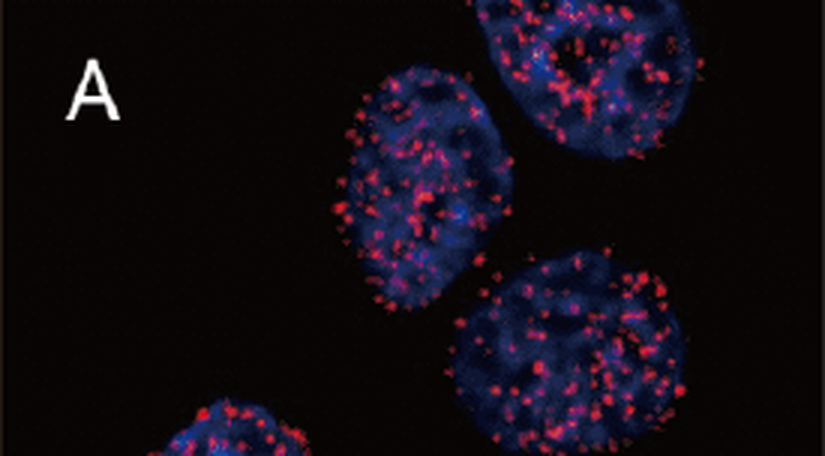
图2 PLA 蛋白互作结果示例:蓝色为 DAPI 标记的细胞核,红色亮点为互作信号点,每一个亮点代表一次发生在 40 纳米以内的蛋白互作事件
在PLA的结果图里,蓝色是DAPI标记的细胞核,红色亮点就是互作信号点。判断互作是否存在,看的是亮点有没有、有多少;判断互作强不强,看的是单位面积或单位细胞内的亮点密度。研究者既可以在单细胞水平统计亮点数,也可以分析亮点在细胞核内、核周或胞质区域的分布,从而把"互作强度"和"互作位置"两件事同时拿到手。
(三)为什么PLA比共定位"更靠近互作"
与免疫荧光共定位相比,PLA把检测的判据从"像素是否重叠"换成了"两个探针能否在40纳米内被连起来"。前者只能分辨到约200纳米的区室,后者要求的距离比光学分辨率小一个数量级。因此,共定位图证明的是"两者在同一片区域",PLA图证明的是"两者确实挨得足够近、足以发生分子接触"。前者的结论停在"可能",后者的结论可以落到"发生过"。
四、一张表看清两者的差异
| 比较维度 | 免疫荧光共定位 | PLA 邻位连接 |
| 检测对象 | 蛋白的空间分布与区域重叠 | 蛋白之间的分子级邻近与互作 |
| 空间分辨率 | 受衍射极限限制,约 200 纳米 | 判据为约 40 纳米以内的邻近 |
| 信号来源 | 荧光基团直接标记抗体或蛋白 | 邻近诱导的连接与滚环扩增产物 |
| 结果形式 | 通道叠加后的重叠区域(如黄色) | 可计数的离散荧光亮点 |
| 能否证明互作 | 不能,只能提示位置相邻 | 可以,信号产生即要求分子接触 |
| 主要假阳性来源 | 空间拥挤、光谱串色、抗体交叉反应 | 抗体非特异结合导致的背景亮点 |
| 必需的对照 | 单标通道、光谱拆分对照 | 单抗体对照、已知互作阳性对照 |
从表中可以看出,两种技术的差别不在"灵敏度谁更高",而在"给出的证据类型不同"。共定位提供空间背景,PLA提供互作证据。二者不是替代关系,而是前后衔接的关系。
五、什么时候用共定位,什么时候必须上PLA
(一)先用共定位做空间筛查
在一项研究的早期,如果还不确定两个蛋白是否可能发生互作,先用免疫荧光共定位做一次空间筛查是高效的选择。共定位能快速回答"这两个蛋白有没有在同一区域出现的可能",为后续实验提供方向。如果连共定位都观察不到,并且在明确的刺激条件下仍然如此,那么直接上PLA的价值就要重新评估。
(二)用PLA锁定互作证据
当研究结论要落到"这两个蛋白发生互作"时,共定位不足以支撑,需要PLA或免疫共沉淀(Co-IP)这类能反映物理结合的方法出面。与Co-IP相比,PLA的优势在于保留了细胞内的空间信息,能够回答"互作发生在哪个区室",并且可以在组织切片上原位进行,适合研究组织样本中特定细胞类型的互作状态。
(三)两条路线联用最稳妥
一个完整的证据链通常是:免疫荧光共定位给出空间预期,Co-IP或质谱确认物理结合与结合对象,PLA在原位、单细胞水平提供可计数的互作证据,必要时再用PLA比较不同处理组或不同细胞亚型的互作差异。三者分工不同,谁也不能单独替代谁。
六、PLA实验设计与关键参数
(一)抗体对的选择
PLA的成败很大程度上取决于抗体的质量。由于需要两种不同的一抗同时识别目标蛋白,任何一方的非特异结合都会抬高背景,制造出多余的亮点。因此优先选用经过验证、来自不同宿主的抗体组合,并在正式实验前用单抗体对照评估背景水平。
(二)样本制备的细节
固定条件需要平衡:固定过度会掩盖抗原表位,固定不足则可能导致蛋白移位或降解。对于组织样本,4到10微米的石蜡切片较为常用,抗原修复可根据靶蛋白的定位选择柠檬酸盐缓冲液或EDTA缓冲液。如果目标互作靠近膜结构,还要尽量减少脱水与透明步骤对膜完整性的破坏。
(三)必须设置的对照
至少应包含三类对照:(1)单抗体对照,即只加一种一抗,用于评估抗体自身带来的背景亮点;(2)已知互作的阳性对照,用于确认整套试剂与流程工作正常;(3)阴性对照,用于判断背景水平是否可接受。缺少对照的PLA结果,很难排除假阳性。
(四)定量与统计
定量比较时,每个实验组建议收集足够数量的细胞图像,以控制细胞间异质性带来的波动;分析时对亮点计数采用统一的阈值和盲法判读。若研究涉及组织样本,还需考虑不同区域(如肿瘤中心与浸润边缘)之间的空间差异,必要时分区统计。
七、解读结果时的三个常见陷阱
(1)把Merge里的黄色当成互作证据
黄色只说明两通道信号在同一个像素里都有分布,属于共定位层面的结论,不能直接升级为互作。看到黄色就下"互作"的判断,是本末倒置。
(2)把亮点数量直接等同于互作强度
亮点数受抗体效价、扩增效率和成像参数影响,不同批次之间只能做相对比较,不能跨实验做绝对比较。定量结果要放在同一批次、同一参数下横向对比才有意义。
(3)把"没有亮点"当成"一定不互作"
如果两个蛋白的互作依赖特定刺激或特定细胞状态,在未激活的样本里看不到亮点是正常的;此外,若两者距离在40到80纳米之间,PLA也可能给出阴性结果,此时需要结合其他方法综合判断。
八、小结
免疫荧光共定位和PLA邻位连接,回答的是两个不同层级的问题。共定位告诉你两个蛋白在同一片区域出现,PLA告诉你两个蛋白在分子尺度上确实挨得足够近。前者是空间线索,后者是互作证据。在实践中,把两者按"先筛查、后验证"的顺序组合起来,再配合Co-IP等生化方法,才能把"看起来在一起"和"真的在互作"这两件事分清楚,让研究结论经得起推敲。





评论前必须登录!
注册